

糖尿病性腎疾患の最近の進歩: 腎損傷から腎線維症まで パート 1
Apr 19, 2023
概要:
糖尿病性腎疾患 (DKD) は、慢性腎臓病および末期腎疾患の主な原因です。 DKD の自然史には、糸球体過濾過、進行性アルブミン尿、推定糸球体濾過率の低下、そして最終的には腎不全が含まれます。
DKD は高血糖によって引き起こされる代謝変化と関連しており、糸球体肥大、糸球体硬化症、尿細管間質の炎症や線維症を引き起こすことが知られています。 高血糖は、プログラムされたエピジェネティック修飾を引き起こすことも知られています。 しかし、DKD の発症と進行に関与する詳細なメカニズムは依然として解明されていません。 この総説では、DKD に関与する発病メカニズムに関する最近の進歩について議論します。
腎臓は糖代謝にとって重要な器官であり、糖尿病患者は腎臓の損傷を伴うことが多いため、慢性腎臓病患者における高血糖の発生率も高くなります。 さらに、高血糖は尿細管上皮細胞の細胞膜透過性を増加させ、尿細管の正常な排泄機能に影響を与え、慢性腎臓病の状態をさらに悪化させる可能性があります。
私たちの研究では、カンクには慢性腎臓病の治療効果があり、カンクは腎臓に栄養を与え、陰に栄養を与え、それによって腎臓の機能を調節することができます。 慢性腎臓病の患者は腎不全を伴うことがよくあります。 シスタンケは、腎臓病患者の腎萎縮と糸球体硬化症を改善し、同時に腎臓の代謝機能を強化します。

キーワード:
糖尿病性腎臓病; 炎症; アルブミン尿; 線維症; 糸球体硬化症。
1. 糖尿病と糖尿病性腎臓病
現在、世界中で 4 億人以上の人々が糖尿病 (DM) を抱えて暮らしています。 この数は 2035 年までに 6 億人に増加すると予想されています [1]。 DM は、性別、民族、教育レベル、経済状態に関係なく、あらゆる年齢層の人々に影響を及ぼします [2]。 DM 患者の 20% は糖尿病性腎疾患 (DKD) [3] に進行する可能性があります。DKD は、遺伝的要因と環境要因の両方の影響を受け、細胞外マトリックスの蓄積や腎臓の肥大と線維化などの微小血管と大血管の変化によって誘発されることが知られています。腎臓の糸球体と間質 [4、5]。
DKD 患者は通常、発症時に微量アルブミン尿症状を示し、1 日あたり 30 ~ 300 mg のアルブミンが排泄されます。 これは徐々にマクロアルブミン尿症に発展し、病気の後期には 1 日あたり 300 mg を超えるアルブミンが排泄されます [6]。 マクロアルブミン尿症のDKD患者の全死因死亡率のハザード比は1.83であるのに対し、正常アルブミン尿症の患者では1.46であると報告されている[7]。
全体として、代謝プロセス、エピジェネティックなメカニズムと非エピジェネティックなメカニズム、転写制御の間の複雑な相互作用がDKDの発症と進行に関与しており、ナトリウム-グルコース共輸送体2(SGLT2)などの潜在的な薬剤が同定されたのはここ数年のことです。低血糖に対して効果的に作用し、腎臓の転帰を改善できる阻害剤[8、9]。 さらに、エンドセリン-1 (ET-1) は血管収縮、腎損傷、メサンギウム過形成、糸球体硬化症、線維症、炎症と関連しているため、エンドセリン受容体拮抗薬がDKDの潜在的な治療法として提案されています[ 10]。
2. 糖尿病を介した細胞変化に対する高血糖の影響
グルコーストランスポーターの発現が制御されていないため、高レベルの細胞外グルコースは最終的に細胞内グルコース濃度を増加させ[11]、その結果、フルクトース6-リン酸およびヘキソサミン代謝経路へのグルコースの分流が引き起こされます[12]。
したがって、高血糖は、DKD の発症と密接に関連する終末糖化生成物 (AGE) および活性酸素種 (ROS) の生成を増加させることがよくあります。 AGE は、還元糖とアミノ酸、脂質、または DNA の間の非酵素的糖化反応によって形成され、高レベルの ROS 生成と関連しています [13]。 ROS は、ミトコンドリアの酸化代謝中、および生体異物やサイトカインへの曝露後、NADPH オキシダーゼ、一酸化窒素合成酵素、およびキサンチンオキシダーゼによって触媒される反応を通じて生成され [14]、過剰な ROS は酸化ストレスと細胞損傷を引き起こします。 以前の研究では、AGE と ROS の生成を制限すると、DKD の進行が効果的に遅くなることが実証されています [15]。
さらに、ROS は、ヤヌスキナーゼシグナルトランスデューサーおよび転写 (JAK-STAT) 経路のアクチベーターを活性化することが知られており、マウス糖尿病モデルでの実験では、糸球体足細胞における JAK2 の選択的発現が DKD の機能的および病理学的特徴を増加させることが示されました。 [16]。 さらに、DKD 患者の腎臓組織では、複数の JAK-STAT ファミリーメンバーの発現レベルの大幅な増加が観察されています [17]。
高グルコース条件下では、ROS が高レベルで生成され、これが糖尿病合併症を引き起こす可能性があります [18,19]。 ROS の過剰産生は主に、ミトコンドリアにおける電子伝達鎖の活性化と NADH デヒドロゲナーゼの電子漏洩に起因すると考えられています [20]。 ミトコンドリアは ROS 形成、アポトーシス、代謝の主要な供給源であるため、ミトコンドリア制御の喪失は腎臓の健康に影響を与えます。 このような過剰な ROS 産生は DNA 損傷を引き起こすことが知られており [21]、これによりポリ ADP リボース ポリメラーゼ-1 (PARP-1) の活性化が誘導され、グリセルアルデヒド 3- リン酸デヒドロゲナーゼ (G3PDH) が阻害されます。 ) 機能 [22,23]、解糖代謝産物の蓄積をもたらします。
これにより、ポリオール、ヘキソサミン、ジアシルグリセロール (DAG) の合成、プロテインキナーゼ C (PKC) 経路の活性化、AGE の生成が刺激されます [24]。 AGE とその RAGE 受容体の間の相互作用は、ROS の過剰産生と NF-κB の活性化をさらに促進し、炎症関連遺伝子の発現を上方制御し、腫瘍壊死を引き起こすインターロイキン (IL)-6 のレベルの上昇につながります。因子-(TNF-)、および単球化学誘引物質タンパク質-1 (MCP-1) [25-27]。 酸化ストレス、小胞体 (ER) ストレス、および高血糖値によって誘発される炎症過程と相まって、一酸化窒素 (NO) の利用可能性が減少し、血管新生が障害され、腎臓の内皮機能不全を引き起こす可能性があります [28]。
高グルコースレベルによるヘキソサミン経路の活性化は、シグナル伝達、遺伝子転写、細胞生存、プロテアソーム媒介分解に影響を与え、高血糖誘発性の血管損傷を促進する可能性があります[29]。 高血糖は細胞外マトリックス (ECM) の蓄積を促進し [30]、DKK1、クレメン-2 受容体、トランスフォーミング成長因子ベータ (TGF-)、およびメサンギウムの線維化因子の発現を上方制御することが知られています。細胞の損傷[31]、最終的には糸球体濾過バリアの損傷にまでエスカレートし、DKDを引き起こします。
DKD および DM 患者は、レニン - アンジオテンシン - アルドステロン系 (RAAS) の活性化が部分的に原因となり、有害な心血管転帰に対する感受性が高まることが知られています。 RAAS は血圧、塩分バランス、体液恒常性を調節しており [32]、ACE 阻害剤 (ACEI) またはアンジオテンシン受容体拮抗薬 (ARB) による RAAS 遮断は、過濾過状態を修正し、腎疾患の進行を遅らせるためによく使用されます [33]。 高血圧を制御する薬剤(リシノプリル)と高血糖を制御する薬剤(エンパグリフロジン)も、高血圧が加速した進行性DKDのマウスモデルにおいて、腎疾患の生理学的および組織病理学的特徴を改善することが示されている[34]。 さらに、N-アセチル-セリルラスパルチル-プロリン(Ac-SDKP)は、主にメプリンオリゴペプチダーゼとプロリルオリゴペプチダーゼが関与する酵素的加水分解によって生成される天然に存在する免疫調節性および血管新生ペプチドであり、炎症を軽減し、末端臓器の損傷を部分的に改善することが示されています。線維化と血管新生の促進[35]。
タンパク尿などの腎転帰パラメーターに対する選択的ミネラルコルチコイド受容体拮抗薬(MRA)エプレレノンの有益な効果は以前から注目されており、DKDのリスクを軽減するための補助療法としてMRAを開発する取り組みが行われている[36,37]。 2 型糖尿病の治療に一般的に使用されるジペプチジルペプチダーゼ-4 (DPP-4) 阻害剤も、さまざまなメカニズムを介して糖尿病性腎障害を予防することが示されています。 例えば、リナグリプチンによるDPP-4の阻害は、M1/M2マクロファージ状態の制御を通じて肥満関連のインスリン抵抗性と炎症を軽減し、さらに酸化ストレスと糖尿病性腎障害を軽減することができた[38]。
糖尿は浸透圧利尿を誘発し、濾過されたブドウ糖の量が尿細管再吸収能力を超えるとDM患者に一般的に発生します。 SGLT2 阻害剤は、ネフロンの本質的な生理機能を変化させる薬剤の一種で、尿を通じて体から糖を除去するよう腎臓を誘導することで血糖値を下げることができます。 SGLT2 阻害剤は、高グルコースレベルによって抑制される上皮間葉転換 (EMT) および腎線維症を阻害できるミトコンドリア NAD プラス依存性脱アセチラーゼである SIRT3 の機能の回復にも役立ちます [39]。 アセチル化を介したSTAT3結合をブロックする阻害剤による治療は、db/db糖尿病マウスモデルにおいてタンパク尿と腎障害を軽減することも示されています。

3. DKD に関連する遺伝的経路
糸球体は腎臓の基本的な濾過ユニットであり、血漿を濾過して尿を形成できる毛細血管構造で構成されています[40]。 各糸球体にはメサンギウム細胞、有足細胞、尿細管細胞、基底膜が含まれており、これらすべてが連携して正常な濾過機能を維持しています (図 1)。 メサンギウム細胞は糸球体の全細胞の 30 ~ 40 パーセントを占め [41]、基底膜に捕捉された血液から免疫複合体やタンパク質凝集体を除去する役割を担っています [42]。
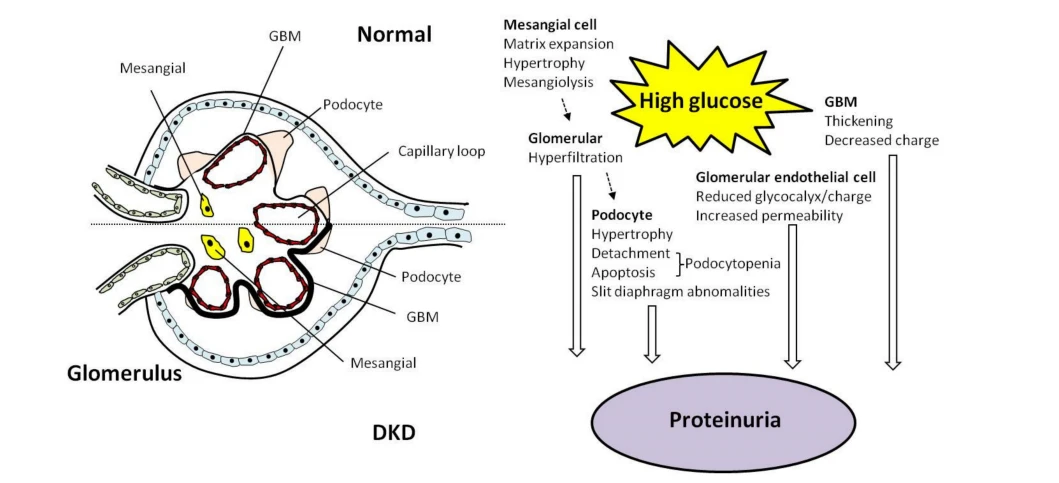
図 1. 糖尿病性腎疾患における特徴的な糸球体の変化とタンパク尿のメカニズム。 糖尿病性腎疾患 (DKD) における特徴的な糸球体の変化には、糸球体基底膜 (GBM) の肥厚とメサンギウムの拡大 (肥大によるメサンギウム基質の増加とメサンギウム細胞サイズの増加による) が含まれます。 これらの変化は高血糖によって引き起こされ、対処せずに放置すると最終的にタンパク尿を引き起こす可能性があります。 破線の矢印は、糸球体の過濾過を引き起こすメサンギウムの拡大を示します。
有足細胞は、基底膜の外表面を覆う高度に特殊化した上皮細胞であり [43]、成人では最終分化して複製しません。 その結果、有足細胞の 20% 以上の損失または糸球体濾過バリア構造の障害は、糸球体に不可逆的な損傷を与え、タンパク尿を引き起こす可能性があります [44]。 高血糖は、すべて初期DKDの特徴であるアポトーシス、糸球体基底膜の剥離、糸球体有足細胞の喪失、メサンギウム肥大、マトリックスの蓄積、基底膜肥厚を引き起こす可能性があり[45]、最終的に糸球体線維症に進行する可能性があることが知られています。およびタンパク尿[46](図1)。
3.1. 糸球体線維症における高血糖の役割
長期にわたる損傷および異常な創傷治癒プロセス、ならびに過剰な細胞外マトリックスの沈着が、腎線維症の主な原因となっています。 筋線維芽細胞は、腎線維症において主に活性化される線維芽細胞の表現型であると考えられており[47]、筋線維芽細胞のいくつかの既知の供給源は、活性化常在線維芽細胞、分化周皮細胞、動員された循環線維芽細胞、および腎尿細管上皮由来のマクロファージから形質転換された間葉細胞を含むマトリックスを生成する。 EMT を介して細胞を変換するか、内皮間葉移行 (EndMT) を介して内皮細胞 (EC) から形質転換します [48]。 さらに、炎症細胞とサイトカイン、および関連するシグナル伝達経路はすべて、線維芽細胞の活性化に主要な役割を果たしています[49]。
糸球体微小環境、特にメサンギウム細胞の密な線維化は DKD の特徴であり、メサンギウム細胞の線維化は、線維芽細胞の活性化と線維性細胞の異常な合成を促進する TGF- 1 シグナル伝達経路の活性化と密接に関連しています。メサンギウム細胞のマトリックス [50]。
さらに、TGF- 1 は腎細胞の増殖と分化、細胞外マトリックスの合成 [51]、尿細管間質線維症の発症に不可欠な腎尿細管上皮細胞の EMT を促進します [52,53]。 おそらく、メサンギウム細胞、内皮細胞、および足細胞におけるこれらの有害な変化は相互に関連している可能性があり、高血糖は足細胞 - 糖質コルチコイド受容体シグナル伝達経路を混乱させ、EndMTを誘発し、DMにおける糸球体線維症を引き起こすことも知られています。
糸球体線維症は、Wnt/-カテニンシグナル伝達の活性化にも関連しており、これはメサンギウム細胞におけるTGF- 1-媒介線維症を調節し[54]、グリコーゲンシンターゼキナーゼ-3 (GSK-3)を活性化することができます。シグナル伝達 [55]、メサンギウム細胞のアポトーシスを誘導する [56]。 以前の研究では、GSK-3のリン酸化がマウスの線維芽細胞の活性化と線維症の発症を減少させるが、Wnt/-カテニンシグナル伝達がこれを阻害するように作用することが示された[57]。 あるいは、DKK1によるWntシグナル伝達の阻害は、βカテニンのリン酸化を減少させ、TGF- 1の発現を減弱させ、メサンギウム細胞の線維化を減少させた[31]。
DKD に関与する別の因子はカンナビノイド受容体 1 (CB1R) [55] で、これはホルモン受容体であるペルオキシソーム増殖因子活性化受容体 2 (PPAR 2) の発現を活性化します。 その後、脂肪細胞特異的核ホルモンが PPAR 2 に結合すると、aP2、FGF1、FGF21、CD36 などの脂肪生成に関与する遺伝子の転写が活性化され [56]、脂質代謝におけるインスリン感作が促進されます [56]。 以前の研究では、PPARの過剰発現がメタボリックシンドロームと密接に関連しており、その結果、脂質代謝の変化と体脂肪の蓄積が生じ、DKDを誘発し、疾患の重症度を高めることが示されています[57]。
高血糖状態では、CB1R が代謝に悪影響を及ぼし、インスリン抵抗性を高めて DKD を悪化させることが知られています。 CB1R はまた、Ras および ERK シグナル伝達、転写因子 c-Jun、炎症調節因子 SOCS3、炎症誘発性サイトカイン IL-1 および線維化マトリックス フィブロネクチンを活性化するタンパク質など、腎線維症に関連して DKD を悪化させるタンパク質の発現を促進します。 [58]。
3.2. 高血糖誘発性糸球体機能不全およびタンパク尿
タンパク尿は尿中のタンパク質レベルが増加した状態であり、腎臓損傷の兆候です。 高血糖によって誘発されるミトコンドリアの分裂は、ROSの産生を高めてタンパク尿を引き起こし、足細胞および腎臓微小血管内皮細胞のアポトーシスを促進することが知られている[59,60]。 このプロセスはダイナミン関連タンパク質-1 (Drp1) [59]によって媒介され、以前の研究では、Drp1のミトコンドリアへの移行は、プロテインキナーゼ1を含むRho関連コイルドコイルによるリン酸化とリクルートを介して媒介されることが示されました( ROCK1) [59]、したがって、糖尿病マウスにおける ROCK1 の発現が糸球体アポトーシスとミトコンドリア ROS 産生を促進する理由が説明されています。
さらに、糸球体内皮細胞における腎ヘッジホッグ相互作用タンパク質(Hhip)の高血糖誘発性発現は、そのような細胞の線維化とアポトーシスに寄与する可能性があり[61]、Hhipレベルは糖尿病マウスやヒトの初期DKDでも、糖尿病が発症する前であっても上昇している。微量アルブミン尿の発症[62]。 ミトコンドリア分裂に加えて、Notch シグナル伝達経路の活性化がタンパク尿を含む糸球体疾患の発症を促進することが知られています。 研究では、Notch1の細胞内ドメインが血管内皮増殖因子(VEGF)を活性化して有足細胞のアポトーシスを誘導し、タンパク尿を引き起こすことが示された[63]。 以前の研究では、この経路の阻害がラットのタンパク尿を防ぐことも示しました[64]。
タンパク尿に関連する他のシグナル伝達経路には、Wnt/-カテニン経路が含まれます。 Wnt/-カテニン転写物およびタンパク質の発現上昇がDKD患者およびDKDマウスモデルの足細胞で観察されている一方、トランスジェニックマウスの足細胞におけるWnt/-カテニン遺伝子の安定した発現はアルブミン尿を誘導することが示されている[65]。
さらに、mTOR の過剰活性化は足細胞肥大と足細胞のアポトーシスを誘発し、糸球体疾患とタンパク尿を悪化させることが知られています [66,67]。 ネフリン発現の低下が高血糖誘発性アルブミン尿に関与していることも知られている[68,69]。 ネフリンは、有足細胞の足突起を接続する細胞外ドメインを持つ膜貫通タンパク質であり、腎濾過バリアの適切な機能に不可欠です。 有足細胞は複雑なアクチン細胞骨格構造を有することが知られており、アクチン細胞骨格の再分布とこの構造の破壊がネフリン発現を減少させることが知られている[70]。 たとえば、Rac1 と Cdc42 はアクチン細胞骨格の動態を調節することが知られており [71]、それらの遺伝子の欠失によりネフリン発現が低下し、マウスにおいてアルブミン尿が誘発されることが観察されている [72]。
3.3. 腎尿細管細胞線維症における高血糖とアルブミン尿
DKDは、尿細管の外層に位置し、尿中のグルコース、アミノ酸、およびその他の物質を再吸収するように作用する上皮細胞である尿細管上皮細胞の線維化と密接に関連している[74]。 以前の研究では、高グルコースまたはアルブミンレベルへの曝露は尿細管上皮細胞の線維化を誘発する可能性があり、これは MCP-1、PAI-1、および TGF{{4} の発現増加と密接に関連していることが示されました。 } 高血糖によって誘発される ROS 産生の結果として [75]。 これらの線維化促進遺伝子が抑制されれば、腎線維症を防ぐことができる[76]。
さらに、尿細管上皮細胞の線維化はアルブミン尿と密接に関連しており、アルブミン尿は折り畳まれていないタンパク質応答を活性化し[77]、アポトーシスを誘導します[78]。 アポトーシスの阻害は尿細管上皮細胞のオートファジーを増加させる可能性があり[79]、炎症や線維症の悪化を引き起こす可能性がある[80、81]。 高血糖は腎尿細管上皮細胞の極性を失い、遊走性と浸潤性を獲得する可能性もあり[82]、フィブロネクチンと平滑筋アクチン(-SMA)の発現増加とE-カドヘリンの発現減少を引き起こして線維症を引き起こす可能性がある。
3.4. 糖尿病関連腎線維症における内皮細胞の機能不全
線維症は、あらゆる病因による進行性の慢性腎臓病の特徴であり、最終的には腎不全につながります(図 2)。 最近、腎線維症を制御するいくつかの新しいシグナル伝達分子が報告されています。 グルココルチコイド受容体 (GR) は、ステロイド ホルモンを媒介する核ホルモン受容体であり、腎臓を含むほとんどの細胞型で一般的に発現されます。 心血管疾患および腎臓疾患におけるグルココルチコイドの役割は複雑です。 内皮 GR は、敗血症およびアテローム性動脈硬化症のモデルにおける血管炎症の負の調節因子である [83,84]。 内皮 GR の損失は Wnt シグナル伝達経路の上方制御を誘導する可能性があり、これにより腎線維症が促進されます [85]。 したがって、内皮 GR は糖尿病において必須の抗線維化分子です。

図 2. 腎線維症における内皮細胞の機能不全。 AcSDKP: N-アセチル-セリル-アスパルチル-プロリン; ECM: 細胞外マトリックス。 EndMT: 内皮から間葉への移行。 FGFR: 線維芽細胞成長因子受容体。 GR: 糖質コルチコイド受容体。 GRE: 糖質コルチコイド応答要素。 TGF-:トランスフォーミング成長因子-; MAP4K4: マイトジェン活性化プロテインキナーゼキナーゼキナーゼ 4。赤い SIRT3 は欠乏を示し、黒い SIRT3 は十分であることを示します。 ↑: 発現量の増加。 ↓:発現量の低下。
STAT3活性化能力が低下したトランスジェニックマウスは、糖尿病に対してストレプトゾトシンで治療すると、タンパク尿、メサンギウム増殖、細胞増殖、マクロファージ浸潤、炎症、およびマトリックス合成異常が減少します[86]。 ミトコンドリア SIRT3 は NAD プラス依存性脱アセチラーゼであり、主に老化関連疾患を予防する抗酸化活性を発揮します [87]。 SIRT3欠損は、インスリン分泌障害、腎線維症、ミトコンドリアタンパク質のアセチル化の増加、ミトコンドリアの酸化ストレスの増加を引き起こす可能性がある[88]。 SIRT1 は、細胞の NAD プラスを使用して、ミトコンドリア生合成、酸化ストレス、炎症性アポトーシス、オートファジーに関与するさまざまなタンパク質を脱アセチル化します。 SIRT1 の活性化によるアセチル化 NF-κB の阻害は、糖尿病マウスの腎臓の炎症を改善します [89]。
高血糖状態では、AMPK/SIRT1/PGC-1 の下方制御により肥大、ROS、ミトコンドリアとオートファジーの機能不全が誘発され、これらすべてが DKD の発症を促進します。 AMPK は細胞の NAD プラスレベルを増加させることによって SIRT1 を上方制御し [90]、AMPK と SIRT1 は両方とも細胞内エネルギーセンサーとして同定されており、それぞれ AMP/ATP 比および NAD プラス /NADH 比を検出して応答し、エネルギー消費下で活性化されます。 DM では不活化される [91]。
FGF (線維芽細胞増殖因子) シグナル伝達が、関連する FGFR との結合を介して内皮バリア機能と内皮細胞の生存を維持することも知られています [92]。 AcSDKP-FGFR1-MAP4K4 軸は、EndMT 関連の線維性疾患との闘いにおいて重要な役割を果たしており [93]、AcSDKP の標的である内皮 FGFR1 は抗線維化コア分子として不可欠である [94]。
4. 異常な転写制御がDKDを引き起こす
転写調節は細胞の恒常性の維持に重要です。 しかし、高血糖は特定の遺伝子の発現を転写誘導することが知られており、これらの遺伝子は高血糖が制御された後でも構成的に発現されるようになり、これがDKD患者の腎障害の一因となる可能性がある[95]。 このセクションでは、転写制御が DKD にどのような影響を与えるかについて説明します。
4.1. 転写因子の調節不全とDKD
転写因子はプロモーターの特定の配列に結合して転写を制御し、高グルコース条件下では多くのシグナル伝達経路が活性化されて転写を制御し、それがDKDの発症に影響を与える可能性があります。 Wnt シグナル伝達が足細胞の線維化に決定的に関与していることはよく知られています [96]。 たとえば、高グルコースは Wnt シグナル伝達経路を活性化し、β-カテニンのリン酸化を引き起こすことが知られています。 次に、リン酸化されたβ-カテニンは、Snail1、MMP-7、および Fsp1 の転写を活性化し、足細胞の脱分化と間葉形質転換を促進して足細胞の線維化を引き起こします [97]。 尾側型ホメオボックス転写因子 2 (CDX2) は、嚢胞性線維症膜貫通コンダクタンス調節因子 (CFTR) の転写と発現を活性化して、Wnt シグナル伝達を抑制し、線維化を予防することができ[98]、初期の研究では、CDX2 の発現が腎尿細管病変を改善することが示された。 DKD患者とマウスDKDモデル[98]。
ROS は、筋線維芽細胞の活性化によって引き起こされる尿細管間質性線維症において重要な役割を果たしています [99]。 抗酸化転写因子であるNF-E2-関連因子2(NRF2)は、グルタチオンペルオキシダーゼ2(GPX2)の転写を活性化して酸化ストレス、炎症、アポトーシスを増加させ、腎線維症による永久損傷を引き起こすことが知られています。およびDKD [100]。 NRF2 は構成的に発現します。 ただし、ユビキチン - プロテアソーム経路を介して NRF2- ケルチ様 ECH 関連タンパク質 1 (Keap1) によって分解されます [101]。 Keap1 には細胞の酸化ストレスを感知するために酸化剤や求電子剤と付加物を形成できる反応性システイン残基が含まれているため、NRF2 は酸化ストレス条件下で安定化されます。 NRF2は、酸化ストレスと戦うためにグルタチオンとNADPHをコードする遺伝子を活性化することにより、腎細胞を酸化損傷から保護する上で中心的な役割を果たしており[102]、酸化的ストレスからの腎保護に関連している可能性があるNADPHの産生を通じてペントースリン酸経路をさらに活性化することができるダメージ[102]。
FoxO1 は、DKD と密接に関連するもう 1 つの転写因子です。 FoxO1 によって調節される多くの遺伝子は、尿細管間質の線維症とアポトーシスを防ぐことが知られており、どちらも DKD の病因において重要な役割を果たしています [103]。 高血糖は腎臓での FoxO1 リン酸化を促進し [104]、糖新生とグリコーゲン分解に関与する遺伝子の転写を活性化し、それによってタンパク尿と腎線維症を引き起こすことが知られています [105]。 天然化合物または合成薬物による FoxO1 の機能の阻害は、高グルコース環境における腎細胞の損傷を軽減することが示されています [106]。 ダックスフント ホモログ 1 (DACH1) は、DKD に関連する別の転写因子です。 DACH1 は Pax トランス活性化ドメイン相互作用タンパク質 (PTIP) を動員して足細胞の転写を抑制します。 これには、DACH1配列特異的なDNA結合が必要であり、K4でのヒストンH3のメチル化を減少させてNELL2の転写を活性化し、有足細胞損傷を増加させる[107]。
4.2. DKDにおけるクルッペル様因子によって調節される遺伝子の影響
クルッペル様因子 (KLF) は、少なくとも 27 個のタンパク質を含む転写因子のグループです。 KLF2、KLF4、KLF5、KLF6、および KLF15 を含むこれらの KLF メンバーの多くは、糸球体内皮細胞または足細胞の遺伝子を活性化して線維症を防ぐことが知られています。 ただし、KLF 10 は腎臓に悪影響を及ぼすようです [108-115]。 DKD における KLF の関与については、次のサブセクションで詳しく説明します。

4.2.1. KLF の腎保護効果
KLF2 は密着結合タンパク質であるオクルディンを活性化し、内皮細胞間のギャップの形成を防ぎ、内皮バリアの完全性を維持します [116]。 高グルコース条件下では、KLF2 の発現は FoxO1 によって抑制され [117]、糸球体内皮細胞と有足細胞の損傷を引き起こします [113]。
KLF4の発現は、ネフリンプロモーターおよび他の上皮マーカーのプロモーターでのGpCメチル化を低下させ[111]、通常の条件下では腎臓を保護しますが、高グルコースレベルではKLF4メッセンジャーRNAレベルが低下し、マクロファージ遊走阻害因子の発現が増加することが観察されています( MIF) および MCP-1 は、TGF- 1 によって媒介されるプロセスであり、通常は KLF4 によって抑制されます [118]。 TGF- 1は腎線維症の主要なドライバーであり、TGF- 1の発現は腎疾患の発症と進行を促進する[119]と同時に、Twist1またはSnailの発現を活性化してG2/M停止を延長する腎線維症を促進する[120]。 KLF-4 は、TGF- 1 によって誘導される細胞の増殖と分化を抑制するように作用します [121]。
さらに、KLF5 は、マイトジェン活性化プロテインキナーゼ (MAPK) の活性化をブロックすることにより、有足細胞における Bax、カスパーゼ-3、カスパーゼ-8、およびカスパーゼ-9の発現を大幅に減弱させます[122]。経路 [122,123]。 以前の研究では、P38-誘発アポトーシスを制御し[124]、MAPK経路を介してアポトーシスを阻害することが腎線維症を軽減する効果的な戦略である可能性があることが確認された[125]。
チトクロム c-オキシダーゼ (COX) は、ミトコンドリア呼吸鎖を介した有酸素エネルギー生成の制御において重要な役割を果たします。 有足細胞では、KLF6 は COX アセンブリ遺伝子 (SCO2) を通じてミトコンドリアの機能を調節し、ミトコンドリアの呼吸と解糖経路の間のバランスを調節してミトコンドリアの機能不全と有足細胞のアポトーシスを防ぎます [109]。 さらに、KLF15 は ERK/MAPK および JNK/MAPK 経路を通じて TGF- 1 を阻害し [126]、足細胞分化の重要な調節因子であり、足細胞損傷に対する保護因子である [127]。
4.2.2. KLF10はDKDにおいて腎臓障害を引き起こす
KLF10 は足細胞の機能不全や傷害において複数の役割を果たします。 TGF- 1、骨形成タンパク質-2 (BMP-2)、および上皮成長因子 (EGF) による KLF10 発現誘導は、Smad などの遺伝子の転写に重要な役割を果たします。細胞の増殖、アポトーシス、分化に関与しています[128]。 KLF10 はまた、DNA メチルトランスフェラーゼ 1 (DNMT1) との相互作用を通じてネフリン プロモーターをメチル化することでネフリン発現を阻害します [115] (図 3)。
さらに、KLF10 は、ウィルムス腫瘍 1 タンパク質 (WT1)、ポドシン、シナプトフィジン、ネフリンをコードする遺伝子など、有足細胞で特異的に発現する多くの遺伝子の転写を抑制し、最終的には不可欠なリジン特異的デメチラーゼ (KDM6A) の発現を活性化します。有足細胞分化の調節因子として腎機能を維持し[129]、全体的なエピジェネティックな再プログラミングを促進し、異常な遺伝子発現を引き起こす[115]。 最後に、KLF10- が誘導する KDM6A の発現は、糖尿病条件下でタンパク尿と不可逆的な腎障害を誘導します [115]。
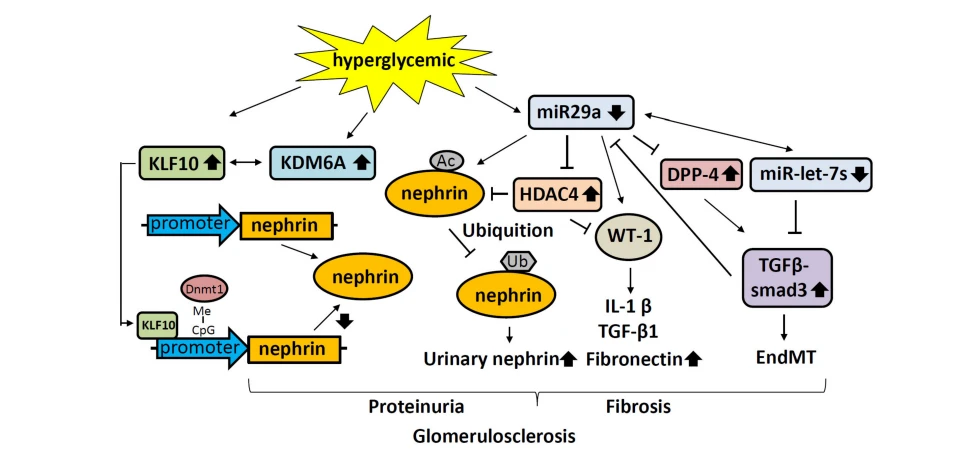
図 3. 高血糖誘発性のネフリン修飾は糸球体硬化症を誘発します。 Ac: アセチル化。 Dnmt1: DNA メチルトランスフェラーゼ 1; EndMT: 内皮から間葉への移行。 HDAC4: ヒストンデアセチラーゼ 4; IL-1 : インターロイキン-1 ; KDM6A: リジン特異的デメチラーゼ。 KLF 10: クルッペル様因子 10。 私: メチル化。 TGF- : トランスフォーミング成長因子。 Ub: ユビキチン化。 WT1: ウィルムス腫瘍 1 タンパク質。 ↑: 発現量の増加。 ↓:発現量の低下。
For more information:1950477648nn@gmail.com


