

細胞死および腫瘍免疫の制御における GTPase 活性化タンパク質の役割
May 05, 2023
概要
GTPase 活性化タンパク質 (GAP) は、活性型 GTPase-GTP 形態から GTPase-GDP 形態への変換を促進すると考えられている GTPase タンパク質の負の制御因子です。 GAP は、GTPase タンパク質やその他のドメインを調節する能力に基づいて、さまざまな細胞要求プロセスに直接的または間接的に関与しています。 我々は、GAP が調節細胞死 (RCD)、主にアポトーシスとオートファジーを制御しているという既存の証拠と、いくつかの新規 RCD を、疾患、特にがんとの関連に特に注目してレビューしました。 また、GAP が腫瘍免疫に影響を与える可能性があると考え、GAP、RCD、腫瘍免疫を結び付けることを試みました。 これらのプロセスを調節するための GAP についてのより深い理解は、病的細胞の損失を回避したり、癌細胞死を媒介したりするための新しい治療標的の発見につながる可能性があります。
制御性細胞死とは、免疫系におけるあるクラスの制御性細胞の活動的な死を指し、それによって免疫応答の強度と持続時間が制御されます。 制御性細胞には、免疫系の恒常性を維持するために重要な制御性 T 細胞や制御性 B 細胞などが含まれます。 調節性細胞死と免疫の間には密接な関係があります。 調節性の細胞死は、免疫応答の強度と持続時間、ひいては免疫レベルに影響を与える可能性があります。 一方で、制御された細胞死は免疫応答を強化し、病原体の除去を促進することができます。 一方で、過剰な制御性細胞死は免疫力を弱め、感染症や自己免疫疾患にかかりやすくなる可能性もあります。 要約すると、制御性細胞死は免疫と密接に関連しています。 適切な制御性細胞死は免疫応答を強化し、病原体の排除を促進しますが、過度の制御性細胞死は免疫力を弱め、体を感染症や自己免疫疾患の発生に敏感にする可能性もあります。 したがって、免疫力の向上には細心の注意を払う必要があります。 カンクサは免疫力を高める効果があります。 カンカには、ビタミンC、ビタミンC、カロテノイドなどのさまざまな抗酸化物質が豊富に含まれています。これらの成分は、フリーラジカルを除去し、酸化ストレスを軽減し、免疫力を向上させることができます。 免疫系の抵抗力。

カンクサ・デザートティコーラサプリメントをクリックしてください
キーワード:
GTPase 活性化タンパク質、調節された細胞死、腫瘍免疫。
序章
低分子グアノシン トリホスファターゼ (低分子 GTPase) のヒト Ras スーパーファミリー (単量体 GTPase) は 150 以上のメンバーで構成され [1]、通常は Ras、Rho、Rab、Arf、Ran ファミリーの 5 つの主要なファミリーに分かれています [2]。 それらは、シグナル伝達、物質輸送、細胞質骨格の構築など、さまざまな細胞プロセスに関連しています [3]。 小型 GTPase は 2 つの異なる構造状態を持ち、それらの間を行ったり来たりします。
活性化された状態では、それらは GTP に結合され、GDP についてはその逆が当てはまります。 この状態遷移は、グアニンヌクレオチド交換因子 (GEF)、グアニンヌクレオチド解離阻害剤 (GDI)、および GTPase 活性化タンパク質 (GAP) という 3 つの制御因子によって管理されます [4]。 このうち、GEF は GTP への結合を促進することで GTPase を活性化する正の因子であり、GDI と GAP はそれぞれ GTP を隔離し加水分解することで GTPase を不活性化する負の因子です [3, 4]。
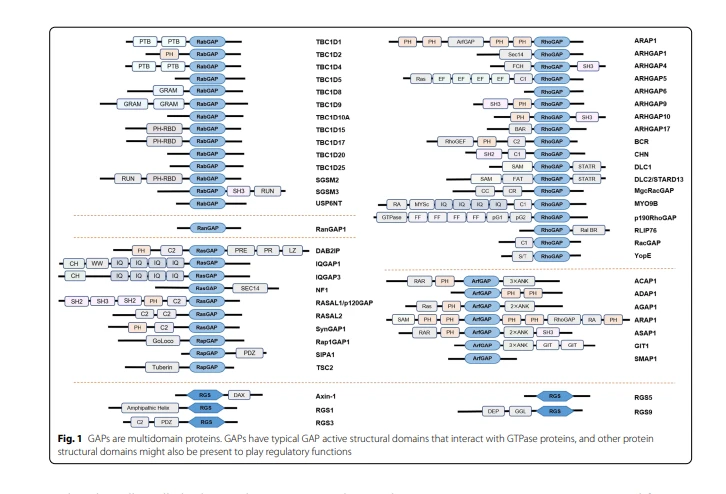
GAP は、サイズが 50 ~ 250 kDa の範囲の複数の構造ドメインタンパク質 (図 1) です [5]。 GTPase の Ras スーパーファミリーに対応して、GAP も 5 つの主要なファミリー、Ras-GAP、RhoGAP、Rab-GAP、Arf-GAP、および Ran-GAP ファミリーに分類できます。 Ras スーパーファミリーの GAP とは対照的に、G タンパク質シグナル伝達調節因子 (RGS) と呼ばれる GAP のクラスは、ヘテロ三量体 G タンパク質に作用します [5、6]。 GAP は一般に、GDP 結合構造に入ると、GTP を加水分解することで対応する下流のシグナル伝達カスケードを停止させることができます。 GTP の加水分解反応は非常に遅いですが、GAP は切断ステップを数桁促進して加水分解速度を高めることができます。 RasGTP の加水分解中、従来の GAP はアルギニン フィンガーまたはアスパラギン サムを標的 GTPase のヌクレオチド結合溝に挿入して加水分解を刺激します [7、8]。一方、RGS タンパク質は G タンパク質共役受容体の活性 G サブユニットに直接結合します。 (GPCR) 加水分解を誘発します [6]。
生理学的に、細胞死は組織や器官の機能とサイズを調節し維持する恒常性維持機構です。 偶発的細胞死(ACD)とは大きく異なり、外部環境の撹乱の結果である調節細胞死(RCD)は、内因性の遺伝的にコードされた分子構造のシグナル伝達カスケードとメカニズムを活性化する生理的または病理学的迷惑行為に必要であり、遺伝的要因によって妨害される可能性があります。または薬理学的医学。 RCD は、アポトーシス性と非アポトーシス性の 2 つのマスター タイプに分類できます。 アポトーシスはプログラム細胞死 (PCD) の最も一般的な形態ですが、非アポトーシス RCD のもう 1 つの主要なカテゴリには、ネクロトーシス、オートファジー、有糸分裂破局、パイロトーシス、フェロトーシス、メチューオーシス、プロプトーシス、パルタナトス、リソソーム依存性細胞死、エントーシス、および腫瘍症も注目を集めている[9、10]。
これらのさまざまなタイプの細胞死は、死の刺激によって引き起こされる形態学的変化と生化学的特徴によって区別されますが、細胞死のいくつかの形態は他の形態から完全に独立しているわけではなく、アポトーシスやオートファジー細胞死などの分子特性の特定の交差を伴います [11] ]。 正常な細胞死の規則に関係なく、がん細胞は主に、RCD を回避する細胞死シグナルの伝達に影響を与える関連遺伝子変異またはエピジェネティック修飾を生み出すことによって、想定外の場合でも生存します。
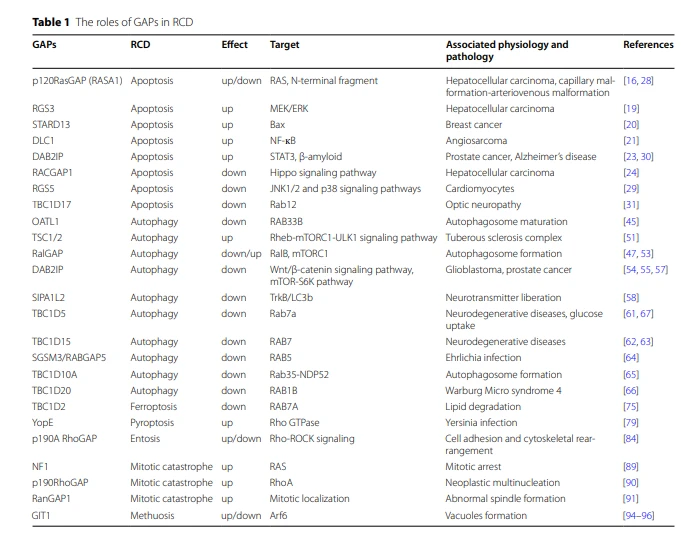
GAP による GTPase 活性の制御は、特に細胞の成長、増殖、死における一連のシグナル伝達変化を引き起こします。我々は、これら 3 つの間の関連性を探るために、RCD と腫瘍免疫の観点から観察できることを枠組み化しました。 この総説では、まず、さまざまな RCD に対する GAP の分子機構の理解を多数の個別の例を用いて説明し (表 1)、最後に GAP による腫瘍免疫の制御に主な焦点を当てます。 。 この知識を要約することで、これらのプロセスのGAP制御の病態生理学的意味をさらに詳しく説明し、これらの新しい発見に照らして有望な癌治療アプローチに焦点を当てます。

アポトーシス
アポトーシスは PCD の一種であり、クロマチンの凝縮と細胞の収縮 (ピクノーシス) の形態学的特徴のため、「収縮壊死」とも呼ばれます [12]。 さらに、その特徴には、DNA 断片化 (核破壊)、アポトソーム形成、および膜水疱形成が含まれます [9]。 2 つの一般的なシグナル伝達経路がアポトーシスを誘導します。1 つの経路は内因性経路であり、これはミトコンドリアの膜電位と外膜透過性の変化に起因し、その後シトクロム c などのミトコンドリアタンパク質の放出が促進され、それによってカスパーゼ 3 が活性化され、アポトソームが形成されます [13] ]。 このプロセスは、BCL-2 ファミリーのタンパク質、主にアポトーシス促進タンパク質 (BAX、BAK、BIM、PUMA、BID) と抗アポトーシスタンパク質 (BCL-2、BCL-XL、MCL1) によって制御されています。 14]。 もう 1 つの経路は、死誘導シグナル伝達複合体 (DISC) と、Fas、腫瘍壊死因子 (TNF) 受容体、TNF 関連アポトーシス誘導リガンドなどの死受容体 (細胞膜タンパク質) によって開始される外因性アポトーシス経路です。 (TRAIL) 受容体は、最終的に細胞アポトーシスの実行因子であるカスパーゼ プロテアーゼ ファミリーを活性化し、細胞アポトーシスを誘導します [13、15]。
アポトーシス障害は、自己免疫疾患、神経変性疾患、腫瘍の発生と発症に密接に関連しています。 たとえば、がん細胞は多くの場合、アポトーシスを阻害して無制限に増殖するという特徴を持っています。
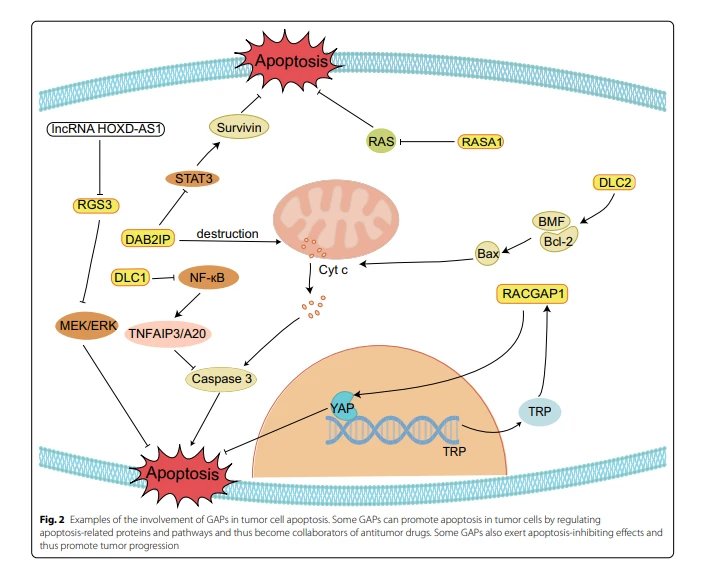
最近の研究では、GAP がアポトーシスの進行と密接に関連していることが示されています (図 2)。 一部の GAP は、腫瘍細胞のアポトーシスを促進して生体を保護します。 肝臓がん 1 (DLC1) で欠失している G タンパク質シグナル伝達 3 (RGS3) の制御因子である p120RasGAP、DOC-2/DAB2 相互作用タンパク質 (DAB2IP)、および STARD13 は、5 つの GAP がバランスに影響を与える可能性があるため、典型的な例です。抗アポトーシスタンパク質とプロアポトーシスタンパク質、および/またはアポトーシスを誘導する対応するシグナル伝達経路の解析。 RAS の古典的な GAP である p120RasGAP (RASA1 としても知られる) は、その転写制御が抑制されると Ras 依存性の腫瘍形成性を誘導します。 ソラフェニブは肝細胞癌 (HCC) の標的薬剤として、腫瘍細胞のアポトーシスを誘導する可能性があります。 研究では、その重要な経路が、下垂体ホメオボックス 1 (PITX1) のリン酸化を促進してその発現と安定性を増加させることにより、p120RasGAP のレベルを上方制御して治療効果をもたらすことが示されています [16]。 ただし、アポトーシスをうまく誘導できるかどうかは、シグナル伝達経路の活性の程度に依存します。 カスパーゼ-3はより穏やかに活性化され、p120RasGAPを2つのフラグメントに切断することでアポトーシスに対抗し、細胞の生存を促進します。 その N 末端フラグメントは PI3k/Akt 経路を活性化し、カスパーゼの過剰活性化のみがアポトーシス細胞死を促進します [17、18]。
HCC では、RGS3 の発現は発がん性 lncRNA HOXD-AS1 の影響を受け、RGS3 の mRNA レベルを低下させ、MEK/ERK シグナル伝達経路を活性化してアポトーシスを防ぎます [19]。 HOXD-AS1 はまた、ARHGAP11A (RhoGAP) の発現を上方制御し、競合する内因性 RNA (ceRNA) として機能し miR19 を抑制することにより転移の誘導を引き起こします [19]。 HOXD-AS1 と同様に、STARD13 (DLC2、RhoGAP) 3'UTR は ceRNA として機能し、乳がんにおいて miR-125 b と競合的に結合することで Bcl-2 修飾因子 (BMF) の発現を増加させます。
一方、STARD13 3'UTR は BMF/Bcl-2 の相互作用を促進して Bax とシトクロム c を放出し、アポトーシスの内因性経路を活性化する可能性があります [20]。 DLC1 と DAB2IP は、対応する経路と標的タンパク質に直接影響を及ぼし、アポトーシスを誘導します。 たとえば、DLC1 (RhoGAP) は、TNFAIP3/A20 の発現を調節解除し、BCL211/BIM およびカスパーゼ -3 の発現を上方制御して、血管肉腫における NF-κB シグナル伝達を不活化することで細胞死を誘導します [21]。 アポトーシス促進に対する DAB2IP の効果には、癌における複数のシグナル伝達経路が関与しています [22]。 前立腺がん (PCa) では、DAB2IP はアポトーシスへの影響において二重の役割を果たします。 まず、DAB2IP は STAT3 と直接相互作用し、そのリン酸化 (チロシン 705 およびセリン 727) とトランス活性化を阻害し、それによってアポトーシス促進遺伝子 (Bax) と抗アポトーシス遺伝子 (生存、Bcl-2 および Bcl) のバランスのとれた発現を妨害します。 -xL) とアポトーシスを促進します。 第二に、DAB2IP は、ミトコンドリア膜電位の破壊やシトクロム c、Omi/HtrA2、Smac の放出などの内因性経路を活性化し、最終的にカスパーゼ カスケードを活性化します [23]。
RACGAP1 は、アポトーシスを阻害することで癌の転移と進行を促進します。 RACGAP1 は Rho ファミリーの小さな G タンパク質に作用し、GTP 加水分解を刺激し、CDC42 と RAC1 を制御します。 RACGAP1 の発現と安定性は、STAT3 および上皮細胞形質転換配列 2 (ECT2) の影響を受けます。 HCC では、RACGAP1 の転写因子である STAT3 が RACGAP1 の発現を上方制御することができ、その後、RACGAP1 は F-アクチンの蓄積を通じて Hippo シグナル伝達経路を減少させ、転写コアクチベーター Yes 関連タンパク質 (YAP) を活性化します。 YAP を使用すると、ヌクレオポリン転位プロモーター領域 (TPR) の転写が上方制御されます。 次に、TPR は、中央紡錘体における RACGAP1 のリン酸化と局在を制御します。 その結果、アポトーシスが抑制され、腫瘍細胞の増殖が促進されます[24]。 ECT2 は、低分子 GTPase 上のグアニンヌクレオチド交換の触媒物質 [25] であり、RacGAP1 と相互作用します。 HCCでは、一方でECT2はRacGAP1タンパク質の安定性を促進し、他方ではRacGAP1はECT2-媒介のRhoA活性化とHCC細胞転移を促進する[26]。 基底様乳がん (BLBC) では、ノックダウン RACGAP1 細胞が細胞質分裂に失敗し、アポトーシスの開始を引き起こすことも示されています [27]。
確かに、GAP は癌以外の他のアポトーシス関連疾患でも重要な役割を果たしています。 時期尚早で不適切なアポトーシスは心血管疾患の発生率を高めます。 毛細血管奇形・動静脈奇形患者の 70% には、RASA1 遺伝子の不活化変異が見られます。 おそらく、抗アポトーシスを媒介するRASA1の切断されたN末端フラグメントの機能に基づいて、RASA1欠損はリンパ管(LV)内皮細胞のアポトーシスを引き起こし、LV弁の形成障害を引き起こす可能性が高い[28]。
さらに、RGS5 は、アポトーシス促進タンパク質、抗アポトーシスタンパク質、カスパーゼ -3 の活性を調整するだけでなく、JNK1/2 および p38 シグナル伝達経路を阻害して、心筋虚血再灌流に存在する心筋細胞のアポトーシスを阻害します [29] ]。 不必要なアポトーシスは、神経疾患や視神経障害にも関連しています。 研究者らは、アポトーシスシグナル制御キナーゼ1-相互作用タンパク質-1という新しい名前を持つDAB2IPの過剰発現が、脳内皮細胞のアミロイド誘導性アポトーシスを媒介することによってアルツハイマー病の発症を促進する可能性があると示唆しています。一方、TBC1D17の過剰発現は網膜細胞死を促進し、視神経障害を引き起こします[30、31]。
要約すると、前述の GAP は、その標的タンパク質またはシグナル伝達経路と相互作用してアポトーシスシグナル伝達経路を活性化または阻害し、アポトーシスに影響を与え、それによって疾患の発症に影響を与えます。 学者たちは腫瘍のメカニズムと治療戦略に絶えず強い注意を払ってきました。 ここでは、病理学的プロセスを明らかにし、腫瘍の治療効果を向上させるために、アポトーシスに影響を与えるいくつかの GPA を紹介します。 もちろん、GAP 研究は他の病理学的プロセスの特別なメカニズムも明らかにし、デザインをより深く理解し、特別な標的に対する効果的な治療法を開発するのに役立ちます。
非アポトーシス性 RCD
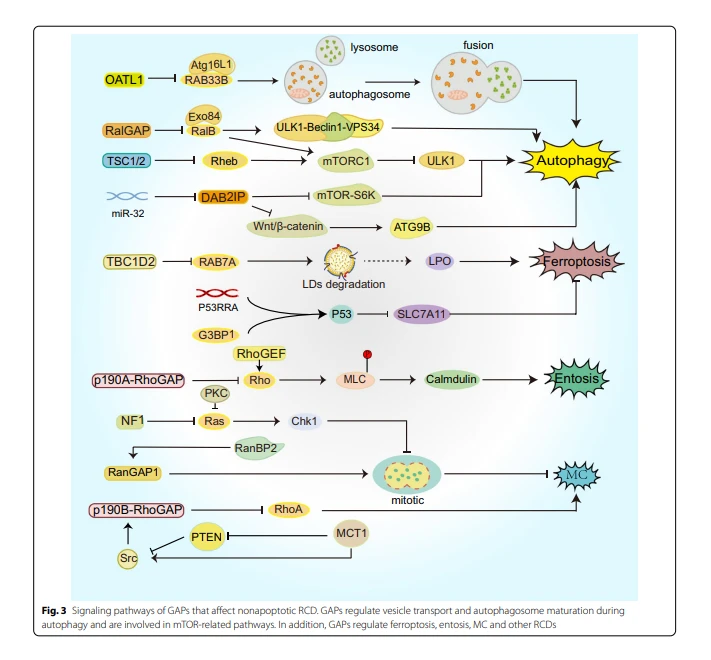
このセクションでは、GAP との関連を説明するためにオートファジー依存性の細胞死だけでなく、フェロトーシス、パイロトーシス、その他の非形式的なタイプの細胞死の新しい形態についても取り上げます (図 3)。
オートファジー依存性の細胞死
私たちの身体の恒常性と健康を維持するには、オートファジーを活性化して細胞の余分で有害な成分を除去する必要があります。 オートファジーは、重要で保存された正常な細胞プロセスであり、常にいくつかのステップに分かれています: ファゴフォアの誘導、オートファゴソームとオートリソソームの形成、管腔内容物の分解と再循環。 主な特徴は、ファゴフォア、オートファゴソーム、オートリソソームなどの特殊な膜構造です。 オートファジーは細胞の生存メカニズムであると考えられていますが、オートファジーが細胞の能力を超えて過剰に活性化されると、オートファジー依存性細胞死(ADCD)と呼ばれる細胞死につながります。 ADCDの同定には、オートファジー活性の増加率と他の形態による細胞死の排除という特徴が必要であり、オートファジー因子の遺伝的および/または薬理学的阻害によって修正できます[32]。
ただし、ADCD の概念には依然として議論の余地があります。 一方で、オートファジーとアポトーシスなどの他のRCDとの間にクロストークが存在するため、関連する分子および形態学的マーカーのみによってADCDを独立した細胞死プロセスとして定義することが困難になり、他方で致死性を分類するための閾値となる。そして非致死的オートファジーは決定することが困難である[33、34]。 腫瘍におけるオートファジーの役割には両面がある可能性があります。 マウスモデルではオートファジーの喪失により腫瘍の進行が促進されるが、オートファジーが腫瘍特異的な炎症反応を抑制し、栄養素が限られた微小環境において腫瘍細胞の代謝活動を助け、腫瘍の増殖を促進できることを示す証拠が増えている[35、36]。 レスベラトロールや三酸化ヒ素などの一部の抗がん剤は ADCD を誘発する可能性があることが示されており [37-39]、さらに ADCD は他の同時形質転換遺伝子の非存在下で発がん性 Ras 発現細胞で発生する [40]。さまざまな腫瘍における役割はまだ研究されていません。 したがって、ここではオートファジーにおける GAP の役割について限定的に紹介するだけです。
オートファゴソームはオートファジーの形態学的マーカーですが、オートファジー (ATG) 関連タンパク質はオートファゴソーム形成の鍵であり、オートファジーの分子マーカーです。 RAB GTPase は細胞内小胞の輸送を制御し [41]、オートファゴソームの成熟を指定できます [42]。 約 10 個の RAB タンパク質がオートファジーにおいて明確な機能を持っています [43]。 したがって、TBC (TRE2-BUB2-CDC16) ドメインを含む RABGAP を含む RABGAP もオートファジーに関与します。 RAB33B は、Atg12-Atg5-Atg16L1 複合体を食細胞に動員することでオートファゴソームの形成に影響を与え、Atg16L1 は RAB33B の結合タンパク質です [44]。
ある研究では、OATL1 が RAB33B に作用する GAP であり、その過剰発現がオートファゴソームとリソソーム間の融合を調節することによってオートファゴソームの成熟を遅延させる可能性があることが示されました [45]。 Ras GTPase ファミリーのメンバーである RalA/B (RAS like A/B) も、小胞輸送の重要な調節因子です [46]。 哺乳類細胞モデルでは、RalB とそのエフェクタータンパク質 Exo84 が一緒になって、オートファゴソームの形成に必要な ULK1-Beclin1-VPS34 アセンブリを誘導します。 栄養制限のない実験条件下では、RalGAP の減少により RalB が活性化され、オートファジーの増加が誘導される可能性があります [47]。 ショウジョウバエをモデルとして使用した別の実験で、研究者らは、Ral GTPase が ADCD と考えられる PCD [48] の状況でオートファジーを制御していることを発見しました。
ラパマイシンの機構的標的 (mTOR) は、成長因子と栄養シグナルを統合してオートファジーを阻害します。 mTORC1は、主成分としてmTORを含むシグナル伝達複合体であり、十分な栄養素の存在下でULK1(unc-51-様キナーゼ1)のリン酸化を促進します[49]。 AKT および AMPK シグナル伝達キナーゼの制御下で、結節性硬化症複合体 1/2 (TSC1/2) は Rheb (脳内に豊富に存在する Ras ホモログ) の GAP として機能し、GTP 結合 Rheb の形成を阻害し、制御に関与します。 Rheb-mTORC1-ULK1 シグナル伝達経路のオートファジー促進 [49-51]。 Tsc1/2欠損は、患者が多臓器系の腫瘍を発症しやすくなる常染色体優性疾患である結節性硬化症複合体(TSC)の発症の原因となっている[52]。 したがって、TSCにおけるオートファジーの欠陥は、細胞内に異常なタンパク質や細胞小器官を含むオートファジー基質の蓄積を引き起こし、腫瘍形成を促進する可能性があります。 研究では、RalGAP の欠失が mTORC1 活性の増加を誘導し、オートファジーの減少につながることも示されています。

一方、膵臓がんでは、RalGAP は mTORC1 シグナル伝達を通じて腫瘍細胞の浸潤を抑制します [53]。 オートファジーは、化学療法や放射線療法に対する腫瘍細胞の耐性を高めます。 神経膠芽腫(GBM)治療用のテモゾロミド(TMZ)はオートファジーを誘導する傾向があり、腫瘍細胞を薬剤耐性にする可能性があります。 DAB2IP は、Wnt/-カテニンシグナル伝達経路を通じて ATG9B 発現を負に制御し、それによって TMZ 誘導性のオートファジーを阻害し、GBM 細胞における薬剤感受性を高めることが判明しました [54]。 さらに、DAB2IP は PCa におけるオートファジー関連の放射線耐性の負の調節因子であることも示されています。 DAB2IP の上流制御因子として、miR-32 は、DAB2IP の 3'-UTR を標的にし、その翻訳を阻害することにより、DAB2IP のタンパク質レベルを下方制御します [55]。 その後、下流の mTOR-S6K 経路が活性化されますが、オートファジー活性が強化され、これは Akt のネガティブフィードバック阻害の結果である可能性があり [56]、最終的に PCa 細胞の放射線耐性を強化します [55、57]。
一部の GAP は、オートファジーを調節することによって神経系に影響を与えます。 Rap GTPase 活性化タンパク質である SIPA1L2 は、TrkB/Rap1 シグナル伝達と、TrkB 後期エンドソームとオートファゴソームの融合細胞小器官であるアンフィソームに関連する神経伝達物質遊離のプロセスを調節します [58]。これらの GAP は運動ニューロン疾患と関連しており、これらの GAP はオートファジーの無秩序分解プロセスと有毒タンパク質の凝集を引き起こします [59-63]。 SGSM3/RABGAP5 と TBC1D10A は両方とも、対応する GTPase を不活化してオートファジーを停止させ、オートファジーが病原体を除去し細胞小器官に損傷を与えるときに免疫系に影響を与えます [64、65]。 GAP が存在しないと、遺伝的に不均一な常染色体疾患が引き起こされる可能性があります。 たとえば、TBC1D20タンパク質の欠失は、常染色体疾患であり、目、脳、生殖器の機能に異常があるヴァールブルグ微症候群4の事故率を増加させる可能性がある[66]。 オートファジーは、飢餓やストレス時に代謝を維持し、栄養素を再利用するための固有のメカニズムでもあります。 TBC1D5は、LC3とオートファジーコンパートメントに結合して隔離し、細胞膜上のグルコーストランスポーターGLUT1/Slc2a1の発現を増加させ、グルコースの取り込みと解糖の流れを促進します[67]。
結論として、ほとんどの GAP は対応する GTPase 活性を下方制御してオートファジーを直接制御し、私たちの身体機能に影響を与えますが、その目標を達成するためにオートファジーを間接的に制御するエフェクターとして機能するものはほとんどありません。 オートファジーは身体の恒常性と健康に密接に関係しています。 重要なことに、GAP はオートファジーのプロセスに影響を与えます。 残念ながら、ADCD 自体には未研究の領域が多く、その結果、ADCD や GAP に関する研究はほとんどありません。 ADCD における GAP の考えられる役割は、オートファジーと GAP の間の関係からのみ推測できます。 したがって、生理学的および病理学的状況においてGAPがどのようにADCDを調節するのかをより深く理解し、病理学的発達を正しく理解し、治療標的を見つけるためには、さらなる研究が必要である。
フェロトーシス
フェロトーシスは、脂質ヒドロペルオキシドへの致死的な鉄依存によって結果が蓄積される新規な酸化的RCDである[68]。 その科学的観察により、2003 年にエラスチン誘発選択的細胞死の実験が開始され、「フェロトーシス」という用語は 2012 年に造語されました [69]。 その後、学者らによってフェロトーシスの研究が急増しました。 その形態のユニークな特徴は、サイズの小型化、膜密度の変化、ミトコンドリアクリスタの減少または消失、外膜の破裂などのミトコンドリアの変化である[70]。 フェロトーシスは、急性腎障害、がん、心血管疾患などのさまざまな病気と関連しています。 フェロトーシスの誘導の一部は RAS に依存します [71]。 Ras 変異癌細胞では、RAS-RAF-MEK 経路を遮断すると、細胞死を促進する抗腫瘍薬であるエラスチンによって誘導されるフェロトーシスが阻害されます [72]。 しかし、GAP とフェロトーシスとの関係についてはほとんど知られていません。
フェロトーシスの考えられるプロセスとしてのオートファジーについて、多数の分子マーカーと経路が記載されている[9、73]。 オートファジーに関与する GTPase と GAP は、フェロトーシスの制御因子である可能性もあります。 RAB7A はオートファジーによる脂肪滴 (LD) の分解に関与しており、それに伴う脂質過酸化によりフェロトーシスが悪化します [74]。 したがって、TBC1D2 は、RAB7A の負の制御因子として、RAB7A 依存的にフェロトーシスを制御する可能性があります [75]。 G3BP1 (Ras-GTPase 活性化タンパク質結合タンパク質 1) は、Ras シグナル伝達経路の調整に関与しています。 それによって誘導される細胞死のプロセスは、LSH および p53 によって制御される長い非コード RNA P53RRA に関連しています。 そのプロセス中に、P53RRA のヌクレオチド 1 および 871 が G3BP1 の RNA 認識モチーフ相互作用ドメイン (aa 177 ~ 466) と直接相互作用し、P53RRA-G3BP1 複合体を形成します。 細胞質では、P53RRA-G3BP1 相互作用により G3BP1 複合体から p53 が置換され、細胞質から核への p53 移動を介して p53 が再分布され、これにより p53 シグナル伝達経路が活性化され、TIGAR などのいくつかの代謝遺伝子の発現に影響を与えます。そしてSLC7A11は、最終的に細胞周期停止を引き起こし、アポトーシスとフェロトーシスを引き起こします[76]。
パイロトーシス
ピロトーシスは炎症性RCDの一種であり、病原体の侵入に抵抗し、物理的な恒常性を維持するための自然免疫機構である[77]。 カスパーゼ-1/4/5/11の活性化は、ガスダーミンDの切断速度を高め、インターロイキン-18やインターロイキン-1などの成熟炎症性サイトカインを分泌するいくつかのインフラマソームによって誘導されます[78] ]。 その特徴は、DNA の断片化、細胞の膨張、最終的に細胞膜を破る泡です。
ピロトーシスと GAP との関係は、特定の微生物によって誘発される細胞死に反映されています。 YopE はエルシニアのアウタータンパク質 (Yops) の一種であり、エルシニア内で GTP 結合 Rho GTPase を非共有結合的に加水分解することにより、Rho GTPase の宿主 GAP として機能します。 エルシニア感染および細胞死誘導中に、YopE には別の協力者である YopT が存在します。YopT は、Rho GTPase の C 末端を共有結合的に分解するシステイン プロテアーゼであり、その結果 Rho GTPase の解離と不活化を引き起こします。 YopE と YopT は Rho GTPase 不活化とは本質的に異なりますが、どちらも宿主細胞の生理機能に影響を与え、免疫応答を回避する Rhomodifying 毒素です。 このプロセスは、ピリンの活性 Ser205 および Ser241 部位を脱リン酸化する方法で直接誘導され、ピリン インフラマソームを形成し、最終的にピロトーシスを引き起こします [79]。
エントーシス細胞死
2007年、研究者らは、腫瘍細胞間で観察される細胞食い込み現象を説明する非アポトーシス細胞死プロセスエントーシスについて説明した[80、81]。 生細胞が同じ種類または異なる種類の細胞によって消費されると、「細胞内細胞」構造が発生し、内部移行した細胞 (内部細胞) が死滅します。 瀕死のエントーシス細胞はアポトーシスの形態学的および分子的特徴を持たないが、オートファジー依存性を示し、リソソームと液胞膜のオートファジータンパク質依存性融合がエントーシスを誘導する[82、83]。
細胞接着と細胞骨格の再構成は腸細胞増殖における重要なプロセスであり、上皮カドヘリンと Rho-ROCK シグナル伝達では定義できません [80]。 細胞間接合部での p190A RhoGAP の動員は Rho 経路の活性を阻害し、ミオシン軽鎖のリン酸化の減少をもたらし、これによりアクトミオシンの収縮が減少し、カルモジュリンレベルが抑制されます。 p190A RhoGAP の極性分布により、細胞接着の遠位端でのアクチンの収縮は細胞接着部位でのアクチンの収縮よりも著しく高くなります [84]。 さらに、Rho は細胞接着の遠位端で RhoGEF によって活性化されます [85]。 したがって、RhoGAP と RhoGEF は Rho に対しては別々に作用しますが、ケトーシスの誘導には相乗的に作用します。

有糸分裂破局
有糸分裂大惨事(MC)は異常な有糸分裂細胞死の一種であり、有効な抗がん機構および治療法でもあります[86]。 その形態学的特徴は、通常多核化および/または小核化を示す独特の核変化です [87]。 正確に言うと、MCはオートファジーと同様に必ずしも細胞死を引き起こすわけではないため、MCはRCDの一種ではありません。したがって、2018年の細胞死命名委員会は、このタイプの死の名前として有糸分裂死という用語を使用することを推奨しています[10] ]。 さらに、研究では、ほとんどの MC 細胞の最終的な運命は固有のアポトーシスであることが示されており [10、88]、この 2 つの違いと関連性はあります。
ツリー型の GAP は、RasGAP NF1、p190RhoGAP、RanGAP など、有糸分裂異常と関連しています。 NF1 の変異は、RAS 関連の下流シグナル伝達経路を活性化する可能性があります。 この場合、RAS の過剰活性化による細胞障害を制御し、細胞の生存を確保するには、PKC 関連経路などの他のシグナル伝達経路の調整が必要です。 Nf1-欠損条件下では、内因性プロテインキナーゼC(PKC)の抑制がAkt(異常Rasの下流エフェクターの1つ)経路と連携してChk1を活性化し、有糸分裂停止を延長し、その後MCを介してアポトーシスを引き起こす可能性が高い。 [89]。 T 細胞悪性腫瘍 1 (MCT-1) における複数のコピーの過剰発現は、PTEN 遺伝子の提示に直面し、そのタンパク質の安定性と機能活性に悪影響を及ぼし、ホスホイノシチド 3 キナーゼ/AKT シグナル伝達を活性化します。 さらに、MCT-1はp190RhoGAPを下方制御し、Srcに結合し、MCT-1と相互作用してSrc/p190Bシグナル伝達を活性化するp190Bの発現を上方制御しました。 最終的に、MCT-1 の提示の増加と阻害された PTEN が Src/p190B 経路を相乗的に増強し、RhoA 活性の低下を引き起こし、MC の発生率を高めます [90]。
上記の GAP の説明とは対照的に、RanGAP1 の動原体および紡錘体局在は、主要な間期核のベクターと有糸分裂の進行に関与する調節因子であるインポーチン 1 の影響を受けることに加えて、RanGAP1 の SUMO 化もインポーチンに関連しています。 1と正の相関を示しています。 このメカニズムは、RanBP2 がインポーチン 1 の N 末端と直接相互作用し、内在性 RanBP2 を隔離し、それとインポーチン 1 を減少させ、両方を拡散させ、異常な紡錘体形成と染色体アラインメントの障害を引き起こし、最終的に細胞死を引き起こす可能性が最も高いです [91] 。 要約すると、GAP による対応する GTPase タンパク質活性の異常な制御は、正常なシグナル カスケードを混乱させ、最終的に MC 事故の割合を増加させる可能性があります。
メソッド
メチューオーシスはRCDの独特な形態であり、その特別な特徴は空胞化、小胞(オートファゴソームの二重膜の構造を区別する単一膜およびマクロピノソーム由来)の蓄積、そして最終的には細胞膜の破裂である[92]。 メチューオーシスは、GBM および胃癌を特徴とする Ras シグナル伝達経路 (継続的活性化) と密接に関連しています [93]。
GIT1 は、GTP を加水分解することで Arf6 を不活性化する GAP として機能し、メソッドに影響を与えます。 そのプロセスでは、活動亢進性の H-Ras が Rac1 GEF を活性化し、Rac1-GTP の量を増加させます。 Rac1 の活性化によって増強されるミクロピノサイトーシスおよびクラスリン非依存性エンドサイトーシス (CIE) は、後期エンドソーム (Rab7 および LAMP1) のいくつかの特徴を獲得します。 一方、過剰活性な Rac1 により、Rac{10}}GTP が GIT1 と直接相互作用できるようになり、Arf6 の活性が低下し、CIE のリサイクルが損なわれ、リソソームとの融合が失敗するというフィードバック メカニズムが存在します。 最後に、これらの結果は CIE の蓄積につながり、後期エンドソーム小胞が結合して、より大きな液体で満たされた細胞質空胞を形成し、最終的に原形質膜を破裂させて細胞死を引き起こす [94、95]。 しかし、上記の結果は、Arf6 (Q67 L) 活性が H-Ras (G12V) を発現する細胞における液胞形成を促進するという Shliom らの資金提供と矛盾します [96]。 この現象の最も適切な説明は、それらが発生する液胞に影響を与えるということです。
GAPは腫瘍免疫を調節する
RCDと免疫には密接な関係がある
RCD は当初、免疫寛容誘発性イベント、特にアポトーシスであると考えられていました [97]。 しかし、その後の証拠と免疫原性細胞死 (ICD) の概念の導入により、RCD における免疫活性の役割が徐々に確立されました。 ICDは独立した死様式ではなく、ストレス誘発性の細胞死に応答した細胞傷害性Tリンパ球(CTL)の活性化によって駆動される適応免疫の存在を有するRCDのタイプを指す[97、98]。 ICD の発生は複雑なプロセスであり、死細胞における中枢寛容の対象とならない抗原の存在と、損傷関連分子パターン (DAMP) の露出と放出が、それぞれ抗原性とアジュバント性と呼ばれる重要な要素である [98] ]。 DAMP は抗原提示細胞 (APC) の動員と成熟を促進し、CTL 依存性の免疫応答を引き起こします [99]。 一部の従来の化学療法剤、腫瘍溶解性ウイルス、標的抗がん剤、特定の放射線療法、およびその他の因子は、ICD の誘発因子である可能性があります [100、101]。
この発見に基づいて、2013年に研究者らは、ICD誘導剤と他の免疫調節剤との組み合わせが効果的な抗腫瘍効果をもたらす可能性があることを示唆し[99]、その後の研究では、細胞傷害性Tリンパ球関連免疫チェックポイントなどの古典的に阻害された免疫チェックポイントを標的とするモノクローナル抗体が確認された。抗原 4 (CTLA-4)、プログラム細胞死-1 (PD-1) およびその対応するリガンド PD-L1 は、ICD の優れた協力者です [102-104]。 最近、ICDを誘発するナノテクノロジーと組み合わせたがん免疫療法にも新たな展望が示されている[105、106]。 もちろん、他の RCD は細胞の終わりではなく、免疫応答や ICD の始まりである可能性があります [107]。 さらに、これらの RCD は抗腫瘍免疫にも関与しています [108、109]。 たとえば、T 細胞とフェロトーシスは腫瘍内で相互に媒介します。 免疫療法で活性化された CD8 プラス T 細胞は腫瘍細胞の脂質過酸化を増強し、これがフェロトーシスの増加を伴う免疫療法の抗腫瘍効果に寄与しました [110]。 この証拠は、RCD が免疫活性および免疫療法と密接に関連していることを証明するのに十分です。

GAPは免疫微小環境に貢献します
複数の免疫細胞の形成と基本機能は GAP の影響を受けます (図 4A)。 T 細胞は抗腫瘍免疫の主力です。 未熟なダブルポジティブ (DP) 胸腺細胞は、ポジティブ選択後に CD4 プラスまたは CD8 プラスシングルポジティブ (SP) T 細胞に部分的に分化しますが、他の DP T 細胞はアポトーシスを起こします。 Ras-MAPK 経路がこのプロセスを調節するメカニズムはよく研究されています [111、112]。
RASA1-欠損胸腺では、DP細胞のアポトーシスに対する感受性が増加しているが、CD4 SP対DP比の増加は、RASA1欠失がポジティブ選択を促進し、Ras-MAPKシグナル伝達経路の活性化に関連している可能性があることを示唆している[113]。 さらに、DAB2IPのアポトーシス促進効果を考慮すると、CCR4-NOT複合体はDAB2IPを下方制御して胸腺細胞のポジティブ選択に関与する[114]。 興味深いことに、別の研究では、NF1が雌のHY TCR Tgマウスの胸腺細胞のポジティブ選択を促進することが示されましたが、そのメカニズムは不明です[115]。 T細胞調節の別の例は、ARHGAP19がTリンパ球の分裂に必要な細胞骨格のリモデリングを調整し、RhoAを調節することによって染色体分離を制御することである[116]。 ARHGAP45はRHOを調節してナイーブT細胞の細胞骨格の変化を調整し、その変形とリンパ節(LN)への遊走を増加させ、T細胞前駆細胞の胸腺播種を促進する可能性がある[117]。
さらに、Rab35 とその GAP EPI64C (TBC1D10C) は、T 細胞と APC の相互作用の一部である免疫学的シナプス (IS) の形成に必要です [118]。 マクロファージは、死んだ細胞を飲み込むことによって免疫応答の下流で重要な役割を果たします。 以前の研究では、Rho GTPase メンバーの Rac1 および Cdc42 が、アクチン細胞骨格組織を制御して Fc 受容体媒介の食作用を制御する分子スイッチとして特徴付けられています [119、120]。 Sh3BP1、ArhGAP12、およびArhGAP25は、時間的および空間的にRacおよびCdc42を協働して不活性化し、これにより、アポトーシス細胞などの大きな粒子に対するマクロファージの貪食作用を終了させた[121]。 マクロファージの分極、運動性、および細胞拡散特性は、RASA1-を介した p190RhoGAP 転座の制御に関連しています [122]。 マクロファージにおける別の RhoGAP ミオシン Myo9b 欠失は、細胞形態の変化と遊走能力の障害を引き起こすことが示されています [123]。 Roland Csépányi-Kömiらによって概説されているように、好中球におけるRhoGAPファミリーの役割はより広範であり、主に好中球の形状変化、接着、走化性、食作用に関与します。 [124]。
腫瘍微小環境の関与により、腫瘍細胞は免疫系の監視から逃れることができるため、発生過程での免疫攻撃から生き残ることができます。 ニューロフィブロミンをコードするNF1は、腫瘍免疫微小環境におけるGAPの役割を説明する良い例です(図4B)。 ニューロフィブロミンは、RAS 活性を下方制御する GTPase 活性化タンパク質であるため、NF1 の変異により RAS 関連の下流シグナル伝達経路が活性化される可能性があります。 神経線維腫症 1 型 (NF1) は、ニューロフィブロミンタンパク質 GAP の活性喪失によって引き起こされる神経系の遺伝性疾患です [125]。 浸潤性炎症性肥満細胞などの免疫細胞はNF1の構成要素であり、免疫細胞におけるNF1遺伝子の変異もこの疾患に不可欠である[126]。 研究者はNF1fox/-を設計しました。 NF1-/-シュワン細胞およびNF1+/-マスト細胞を有するKrox20- Creマウスを実験したところ、シュワン細胞増殖および大規模なマスト細胞浸潤を有するマウスは、対照マウスと比較して叢状神経線維腫を発症することが判明した。 この発見は、NF1マスト細胞のハプロ不全が腫瘍に有利なNF1プラス/-免疫微小環境を作り出すという事実を実証している[127]。
さらに、NF1-/- シュワン細胞は、幹細胞因子(SCF)による Nf1 ハプロ不全マスト細胞の遊走と、c-kit を介した PIK-3 経路の活性化による脱顆粒を促進します [128-130]。 正常な人と比較して、NF1 患者は中枢神経系の腫瘍を発症する傾向があります。 低悪性度神経膠腫(LGG)において、研究者らは重要な神経免疫軸を発見した。これは、NF1変異ニューロンがミッドカインを産生してT細胞を誘導し、ミクログリアを活性化してLGGの増殖を促進する因子であるCCL5を産生することを示唆している[131]。 同様の結果がGBMでも見られました。
最近の研究では、Nf1とPtenの共欠失とEGFRVIIIの過剰発現を有する腫瘍モデルは免疫クリアランスと高度な免疫抑制性微小環境から逃れることができ、Nf1喪失が重要な事象であることが示された[132]。 興味深いことに、NF1対立遺伝子の不完全変異は腫瘍の推進要因であるにもかかわらず、一部の研究者は、T細胞にNF1が存在しないことでT細胞の活性が増加し、腫瘍の物理的免疫監視機構が強化され、悪性腫瘍の移動が抑制される可能性があるという矛盾を提示しています。 この発見と一致して、NF1に関連する腫瘍のほとんどが非悪性であるというNF1患者の臨床現象は、NF1遺伝子変異の認識を再構築する[133]。
さらに、研究では、Ras タンパク質活性化因子様 1 タンパク質 (Rasal1) が T 細胞の P21Ras-ERK 経路を負に制御し、それによって T 細胞の活性化を阻害して T 細胞の抗腫瘍免疫を低下させることが示されていますが、RASAL1 のノックダウンは示されています。 B16黒色腫およびEL-4リンパ腫におけるT細胞の抗腫瘍活性を増強する[134]。 G タンパク質の GAP として、RGS ファミリーはさまざまな方法で免疫活性の制御に関与しており、標的免疫療法の可能性を秘めています [135]。 最近の研究では、RGS1がT1細胞とCTLの腫瘍への輸送を阻害し、乳がんにおける「コールド腫瘍」の形成を促進し、抗腫瘍免疫を損なうことが示されている[136]。 一方、マウス実験では、PD-L1と組み合わせたRGS1ノックダウンによる腫瘍特異的CTLの導入が、乳がんに対する有望な免疫療法戦略となり得ることが実証された[136]。
結論と展望
病気、特にがんにおける GAP に関する研究は近年増加しています。 一部の GAP は、がん細胞の増殖、遊走、薬剤耐性、悪性転換に影響を与える因子である可能性があり、さらにはがんの新しい治療標的や予後マーカーとなる可能性もあります。 RCD に関連するシグナル伝達経路は、このプロセス中に GAP によって調整される可能性があります。 最も典型的な例は、RASGAP による RAS 関連経路の阻害で、がん細胞のアポトーシス プロセスを調節します。 GAP による腫瘍免疫の制御に関する研究は限られています。 ここで、RCDの制御におけるGAPの広範な役割を要約することにより、GAPがRCD関連の免疫活性、またはより正確にはICD誘発性の抗腫瘍免疫応答に存在する可能性があると推測します。 さらに、免疫細胞で発現されるGAPは免疫細胞の生理機能の維持に不可欠であり、免疫細胞を調節することで免疫回避や抗腫瘍免疫に関与します。
発癌性 RAS タンパク質の活性化の特徴の 1 つは、癌細胞のアポトーシスを阻害して無制限の増殖を得る能力です。 発がん性 RAS には、RASGAP によって引き起こされる加水分解阻害に抵抗する変異が存在する可能性があります。
RAS-GTP 加水分解を促進するために GAP と同等の役割を果たし得る小分子薬の探索が長い間提案されてきましたが、楽観的な進歩は見られませんでした。 セマフォリン 4D は GAP 活性受容体 Plexin-B1 に作用して R-Ras を不活性化し、それによってインテグリンの活性化と細胞移動を調節することが示されています [137]。 特定の GAP 活動の規制に関する追加の例も存在します。 たとえば、合成タンパク質反発ガイダンス分子 A (RGMA) 受容体ネオゲニンは、p120GAP 活性を上方制御し、Ras およびその下流エフェクター Akt の阻害を引き起こします [138]。 RASGAP の機能の阻害は癌にも存在する可能性があります。 しかし、典型的に関連するNF1疾患の治療法は依然として非常に困難であり、現在の戦略は主にRAS/MEK経路の阻害を伴う[139]。 要約すると、GAP の基本的な機能はよく理解されていますが、GAP が生物学的プロセスをどのように調節するかをよりよく理解し、病理学的発生を正しく理解し、治療標的を特定するにはさらなる研究が必要です。
略語
GAP: GTPase 活性化タンパク質。 RCD: 制御された細胞死。 GEF: グアニンヌクレオチド交換因子。 GDI: グアニンヌクレオチド解離阻害剤。 RGS: G タンパク質シグナル伝達の調節因子。 GPCR: G タンパク質共役受容体。 ACD: 偶発的な細胞死。 PCD: プログラムされた細胞死。 DISC: 死を誘導するシグナル伝達複合体。 TNF: 腫瘍壊死因子。 TRAIL: TNF 関連アポトーシス誘導リガンド。 RGS3: G タンパク質シグナル伝達の調節因子 3; DLC1: 肝臓がん 1 では削除されました。 DAB2IP: DOC-2/DAB2 相互作用タンパク質。 PITX1: 下垂体ホメオボックス 1 のリン酸化。 HCC: 肝細胞癌。 ceRNA: 競合する内在性 RNA。 PCa: 前立腺がん。 ECT2: 上皮細胞形質転換シーケンス 2; YAP: Yes 関連タンパク質。 TPR: 転座されたプロモーター領域。 BLBC: 基底様乳がん。 LV: リンパ管。 ADCD: オートファジー依存性の細胞死。 mTOR: ラパマイシンのメカニズムの標的。 TMZ: テモゾロミド; GBM: 膠芽腫。 G3BP1: Ras-GTPase 活性化タンパク質結合タンパク質 1; Yops: エルシニアの外側タンパク質。 MC: 有糸分裂の破局。 MCT-1: T 細胞悪性腫瘍 1 の複数のコピー。 ICD: 免疫原性細胞死。 CTL: 細胞傷害性 T リンパ球。 DAMP: 損傷に関連する分子パターン。 APC: 抗原提示細胞。 DP: ダブルポジティブ。 NF1: 神経線維腫症 1 型。 SCF: 幹細胞因子。 LGG: 低悪性度神経膠腫。 Rasal1: Ras タンパク質活性化因子様 1 タンパク質。
謝辞
図と原稿の検証については、Yongguang Tao 教授、Li Xie 博士、Wenbing Liu に感謝します。
著者の寄稿
YJ と LC は、レビューの構想と設計に貢献しました。 HH と SW が原稿を書きました。 JH と HH が図と表を作成しました。 SJ、LL、YL は参考文献を収集し、議論に参加しました。 すべての著者が最終原稿を読んで承認しました
資金調達
この研究は、中国国家自然科学財団 (81802785 [YJ]、82100490 [LC])、中国湖南省自然科学財団 (2020JJ5382 [YJ]、2020JJ5381 [LC])、湖南省保健科学研究プロジェクトによって支援されました。委員会(20200763 [WL])および長沙科学技術局基礎研究プロジェクト(kq2004127 [LX])。

データと資料の入手可能性
適用できない。
宣言
倫理の承認と参加への同意
適用できない。
掲載の同意
適用できない。
競合する利益
著者らは、競合する利益を持たないことを宣言します。
著者詳細
1 湖南省のモデル動物および幹細胞生物学の主要研究室、湖南師範大学、長沙410013、中華人民共和国湖南省。 2 湖南師範大学医学部、長沙410013、中華人民共和国湖南省。 3 中国湖南省長沙市中南大学翔雅医科大学附属癌病院頭頸部外科 4 発がんおよびがん浸潤の主要研究室、教育省、中南大学基礎医学部襄雅病院病理学部、長沙410078、中華人民共和国湖南省。
参考文献
1. Wennerberg K、Rossman KL、Der CJ。 Ras スーパーファミリーの概要。 Jセルサイエンス。 2005;118(Pt 5):843–6。
2. 高井 Y、佐々木 T、的崎 T. 低分子 GTP 結合タンパク質。 Physiol Rev. 2001;81(1):153–208。
3. Bos JL、Rehmann H、Wittinghofer A. GEF と GAP: 低分子 G タンパク質の制御における重要な要素。 細胞。 2007;129(5):865–77。4. Cherfls J、Zeghouf M. GEF、GAP、および GDI による低分子 GTPase の制御。 Physiol Rev. 2013;93(1):269–309。
5. Ligeti E、Welti S、Schefzek K. GTPase 活性化タンパク質による生理学的反応の阻害と停止。 Physiol Rev. 2012;92(1):237–72。
6. ロスEM、ウィルキーTM。 ヘテロ三量体 G タンパク質の GTPase 活性化タンパク質: G タンパク質シグナル伝達 (RGS) および RGS 様タンパク質の調節因子。 Annu Rev Biochem. 2000;69:795–827。
7. Schefzek K、Ahmadian MR、Kabsch W、Wiesmuller L、Lautwein A、Schmitz F、Wittinghofer A. Ras-RasGAP 複合体: 発がん性 Ras 変異体における GTPase 活性化とその喪失の構造的基盤。 化学。 1997;277(5324):333–8。
8. Schefzek K、Shivalingaiah G. Ras 特異的 GTPase 活性化タンパク質の構造、機構、および相互作用。 コールドスプリングハーブパースペクト医学。 2019;9(3):a031500。
9. Tang D、Kang R、Berghe TV、Vandenabeele P、Kroemer G. 調節された細胞死の分子機構。 セル解像度 2019;29(5):347–64。
10. ガッルッツィ L、ヴィターレ I、アーロンソン SA、エイブラムス JM、アダム D、アゴスティーニス P、アルネムリ ES、アルトゥッチ L、アメリオ I、アンドリュース DW、アニッキアリコ=ペトルッツェッリ M、アントノフ AV、アラマ E、ベレッケ EH、バーレフ NA、バザンNG、ベルナッソラ F、ベルトラン MJM、ビアンキ K、ブラゴスクロニー MV、ブロムグレン K、ボルナー C、ボヤ P、ブレナー C、カンパネルラ M、キャンディ E、カルモナ グティエレス D、チェッコーニ F、チャン FK、シャンデル NS、他。 細胞死の分子機構: 2018 年細胞死命名委員会の推奨事項。細胞死は異なります。 2018;25(3):486–541。
11. Maiuri MC、Zalckvar E、Kimchi A、Kroemer G. 自己食べることと自己殺すこと: オートファジーとアポトーシスの間のクロストーク。 Nat Rev Mol Cell Biol. 2007;8(9):741–52。
12. カー・JF. 収縮壊死: 細胞死の独特の様式。 J・パソール。 1971;105(1):13–20。
13. カルネイロ BA、エル・デイリ WS。 がん治療におけるアポトーシスの標的化。 Nat Rev Clin Oncol。 2020;17:395–417。
14. チャボタール PE、レッセン G、ストラッサー A、アダムス JM。 BCL-2 タンパク質ファミリーによるアポトーシスの制御: 生理学と治療への影響。 Nat Rev Mol Cell Biol. 2014;15(1):49–63。
15. セイレク K、イヴァニセンコ NV、リヒター M、ヒラート LK、ケーニッヒ C、ラブリク IN。 DED タンパク質の翻訳後修飾による細胞死の制御。 トレンドセルバイオ。 2020;30(5):354–69。
16. Tai WT、Chen YL、Chu PY、Chen LJ、Hung MH、Shiau CW、Huang JW、Tsai MH、Chen KF。 タンパク質チロシンホスファターゼ 1B は、肝細胞癌において PITX1 を脱リン酸化し、p120RasGAP を制御します。 肝臓学。 2016;63(5):1528–43。
17. Vanli G、Sempoux C、Widmann C. カスパーゼ-3/p120 RasGAP ストレス感知モジュールは肝がんの発生率を減少させますが、ガンマ線照射および発がん物質で治療したマウスの全生存率には影響を与えません。 モル・カルシノグ。 2017;56(6):1680–4。
18. Yang JY、Michod D、Walicki J、Murphy BM、Kasibhatla S、Martin SJ、Widmann C。軽度のストレス条件下で細胞が生存するには、カスパーゼによる RasGAP の部分的切断が必要です。 モルセルバイオル。 2004;24(23):10425–36。
19. Lu S、Zhou J、Sun Y、Li N、Miao M、Jiao B、Chen H. 非コード RNA HOXD-AS1 は、ヒト肝細胞癌における転移およびアポトーシス表現型の重要な制御因子です。 モルガン。 2017;16(1):125。
20. Guo X、Xiang C、Zhang Z、Zhang F、Xi T、Zheng L。BMF による Bax の置換は、miRNA 依存的に STARD13 3'UTR 誘発乳がん細胞のアポトーシスを媒介します。 モル・ファーム。 2018;15(1):63–71。
21. Sánchez-Martín D、大塚 A、Kabashima K、Ha T、Wang D、Qian X、Lowy DR、ToSat G。内皮細胞接触増殖阻害および血管肉腫の進行に対する DLC1 欠損の影響。 国立がん研究所 2018;110(4):390–9。
22. ベラッツォ A、ディ ミニン G、コラヴィン L. 1 つブロックし、100 つを解き放つ。 がんにおけるDAB2IP不活化のメカニズム。 細胞死は異なります。 2017;24(1):15–25。
23. Zhou J、Ning Z、Wang B、Yun EJ、Zhang T、Pong RC、Fazli L、Gleave M、Zeng J、Fan J、Wang X、Li L、Hsieh JT、He D、Wu K。DAB2IP 損失が与えるSTAT3の活性化とアポトーシスの阻害による、アンドロゲン枯渇療法に対する前立腺がんの抵抗性。 細胞死障害 2015;6:e1955。
24. ヤンXM、曹XY、何P、李J、馮MX、張YL、張XL、王YH、楊Q、朱L、聶HZ、江SH、天GA、張XX、劉Q、吉J、朱X、夏Q、張ZG。 Rac GTPase 活性化プロテイン 1 の過剰発現は、hippo シグナル伝達を減少させて細胞質分裂を促進することにより、がん細胞の増殖に寄与します。 消化器科。 2018;155(4):1233–49。
25. Tatsumoto T、Xie X、Blumenthal R、okamoto I、Miki T. ヒト ECT2 は Rho GTPase の交換因子であり、G2/M 期でリン酸化され、細胞質分裂に関与します。 Jセルバイオル。 1999;147(5):921–8。
26. Chen J、Xia H、Zhang X、Karthik S、Pratap SV、Oi LL、Hong W、Hui KM。 ECT2 は Rho/ERK シグナル伝達軸を調節して、ヒト肝細胞癌の早期再発を促進します。 Jヘパトール。 2015;62(6):1287–95。
27. ローソン CD、ファン C、ミティン N、ベイカー NM、ジョージ SD、グラハム DM、ペロウ CM、バーリッジ K、デア CJ、ロスマン KL。 Rho GTPase トランスクリプトーム解析により、基底様乳がんにおける rho GTPase 活性化タンパク質の発がん性の役割が明らかになりました。 がん研究所 2016;76(13):3826–37。
28. ラピンスキーPE、リューベックBA、チェンD、ドゥスティA、ザビエヤSD、デイビスMJ、キングPD。 RASA1 はマウスのリンパ管弁の機能を調節します。 J クリン インベストメント 2017;127(7):2569–85。
29. Wang Z、Huang H、He W、Kong B、Hu H、Fan Y、Liao J、Wang L、Mei Y、Liu W、Xiong X、Peng J、Xiao Y、Huang D、Quan D、Li Q、 Xiong L、Zhong P、Wang G. G タンパク質シグナル伝達調節因子 5 は、JNK1/2 および P38 シグナル伝達経路の両方を阻害することにより、マウスの in vitro 心臓虚血再灌流中のアポトーシスから心筋細胞を保護します。 Biochem Biophys Res Commun。 2016;473(2):551–7。
30. Wang H、Fan L、Wang H、Ma X、Du Z。アミロイド ベータは、AIP1 の発現と機能を制御します。 J Mol Neurosci. 2015;55(1):227–32。
31. Sirohi K、Swarup G. オプチニューリンの緑内障関連変異によって引き起こされるオートファジーの欠陥。 Exp Eye Res. 2016;144:54–63。
32. Shen HM、Codogno P. オートファジー細胞死: ネス湖の怪物、それとも絶滅危惧種? オートファジー。 2011;7(5):457–65。
33. Kriel J、Loos B. 善玉、悪玉、オートファゴソーム: オートファジー依存性細胞死の未解決の疑問の探求。 細胞死は異なります。 2019;26(4):640–52。 34. リンドクヴィスト LM、サイモン AK、ベーレッケ EH。 オートファジーに関する現在の疑問と起こり得る論争。 細胞死の発見 2015;1:1–7。
35. Amaravadi R、Kimmelman AC、White E. がんにおけるオートファジーの機能に関する最近の洞察。 遺伝子開発 2016;30(17):1913–30。
36. Kimmelman AC、White E. オートファジーと腫瘍代謝。 細胞メタブ。 2017;25(5):1037–43。
37. Kanざわ T、Kondo Y、Ito H、Kondo S、Germano I. 三酸化ヒ素による悪性神経膠腫細胞におけるオートファジー細胞死の誘導。 がん研究所 2003;63(9):2103–8。
38. Dasari SK、Bialik S、Levin-Zaidman S、Levin-Salomon V、Merrill AH Jr、Futerman AH、Kimchi A. Signalome-wide RNAi スクリーニングにより、GBA1 がオートファジー細胞死の陽性メディエーターであることが特定されました。 細胞死は異なります。 2017;24(7):1288–302。
39. ゼイン L、フルダ S、コーゲル D、ファン ワイク SJL。 薬物誘発性オートファジー依存性細胞死のオルガネラ特異的メカニズム。 マトリックスバイオル。 2021;100–101:54–64。
40. エルゲンディ M、シェリダン C、ブルマッティ G、マーティン SJ。 Noxa および Beclin-1 の発癌性 Ras 誘導発現は、オートファジー細胞死を促進し、クローン原性生存を制限します。 モルセル。 2011;42(1):23–35。
41. 小胞輸送のコーディネーターとしての Stenmark H. Rab GTPase。 Nat Rev Mol Cell Biol. 2009;10(8):513–25。
42. Hyttinen JM、Niittykoski M、Salminen A、Kaarniranta K. オートファゴソームとエンドソームの成熟: Rab7 の重要な役割。 ビオチンバイオフィズアクタ。 2013;1833(3):503–10。
43. Szatmari Z、Sass M. Rab 低分子 GTPase とその上流制御因子のオートファジー的役割: 総説。 オートファジー。 2014;10(7):1154–66。
44. パントゥーム S、コンスタンティニディス G、ヴォス S、ハン H、ホフナーゲル O、リー Z、ウー YW。 RAB33B は、非標準的な RAB 結合タンパク質を介して ATG16L1 複合体をファゴフォアに補充します。 オートファジー。 2020. https://doi.org/10.1080/ 15548627.2020.1822629。
45. Itoh T、Kanno E、植村 T、Waguri S、Fukuda M. 新規オートファゴソーム常駐型 Rab33B-GAP である OATL1 は、オートファゴソームの成熟を制御します。 Jセルバイオル。 2011;192(5):839–53。
46. モスカレンコ S、ヘンリー DO、ロッセ C、マイリー G、カモニス JH、ホワイト MA。 エキソシストはRalエフェクター複合体です。 ナットセルバイオル。 2002;4(1):66–72。
For more information:1950477648nn@gmail.com


